みなさんこんにちは!あじたまごです!
2026年9月30日、厚生労働省が医薬品リスク管理計画(RMP)に関する通知と事務連絡を発出しました。
PMDAのRMPページには、医薬発0930第13号など4本の通知・事務連絡が並んでいます。
これまで承認条件として運用されてきたRMPが、改正薬機法のもとで法律上の義務に切り替わるというのが、今回の法制化(RMP法制化)の中身です。
「RMPはPV(ファーマコビジランス)や市販後の話で、治験をやっている自分には関係ない」と感じる方は多いと思います。
確かにRMPは、承認後の安全対策という位置づけで語られてきました。
ところが今回の通知を原文で読むと、開発部門との連携を求める一文が入っていて、開発職にとっても無関係ではない内容になっています。
この記事では、通知とRMP法制化の解説資料(日本製薬工業協会(JPMA)が10月に公開)をもとに、何が変わるのか、いつから変わるのか、そしてCRA・開発職・PVを目指す方にどう関係するのかを整理します。
なお、制度の解釈は今後の運用で変わる可能性があるため、最終的な判断は必ずPMDAや厚生労働省の原文でご確認ください。
結論|RMPは「承認条件」から「法律上の義務」へ
結論として、RMPの位置づけが変わります。
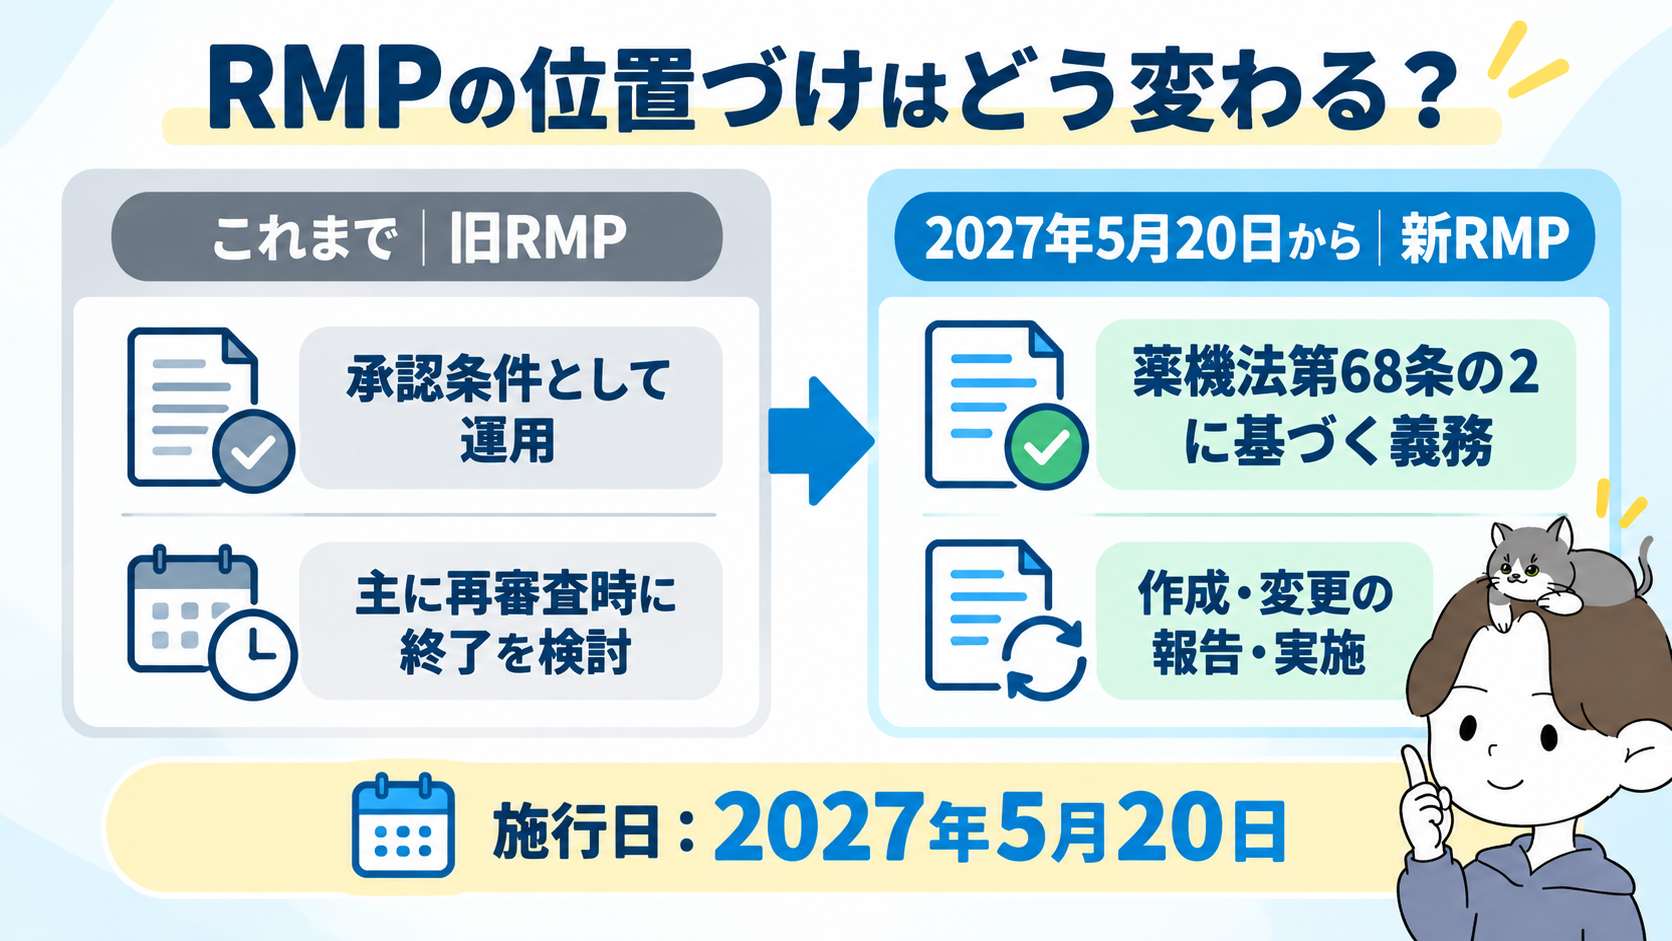
これまでは製造販売承認のときに承認条件を付けてRMPの作成と実施を求め、再審査のときに終了できるかを一律に検討する運用でした。
2027年5月20日の施行後は、安全性や有効性を確保するために必要と認められる場合に、製造販売業者へRMPの作成・変更の報告・実施が義務づけられます。
今回の通知で何が決まったのか
2026年9月30日に、整備省令(令和8年厚生労働省令第142号)が公布され、あわせて医薬局長通知(医薬発0930第13号)などが出されました。
通知は、改正法(令和7年法律第37号)で追加された法第68条の2に基づく運用を示すものです。
主な通知・事務連絡は次の4本です。
| 発出 | 内容 |
|---|---|
| 医薬発0930第13号 | 医薬品リスク管理計画について(医薬局長) |
| 医薬安発0930第1号・医薬薬審発0930第4号 | RMP指針と、RMPの作成・公表の取扱い |
| 医薬安発0930第2号 | 再審査期間中の新医薬品以外の医薬品に係る評価報告 |
| 事務連絡 | RMPに関する質疑応答集(Q&A) |
施行日と、すぐに慌てなくていい理由
施行日は2027年5月20日です。
通知発出から施行まで約8か月あり、さらに経過措置として、申請日が2027年11月30日までのものは旧RMPの内容でも対応できるとされています(詳しくは後の章で整理します)。
今日明日で何かを変えなければいけない話ではありませんが、準備を進める企業は動き始めている時期です。
RMP(医薬品リスク管理計画)とは何か
RMP(Risk Management Plan)は、医薬品の安全性の課題を特定し、市販後にどう情報を集め、どう対策を取るかを1つにまとめた計画です。
承認時点では治験の対象が限られているため、市販後に広い患者さんが使い始めてから分かるリスクがあります。
それを計画的に見ていくための仕組みです。
RMPを構成する3つの柱
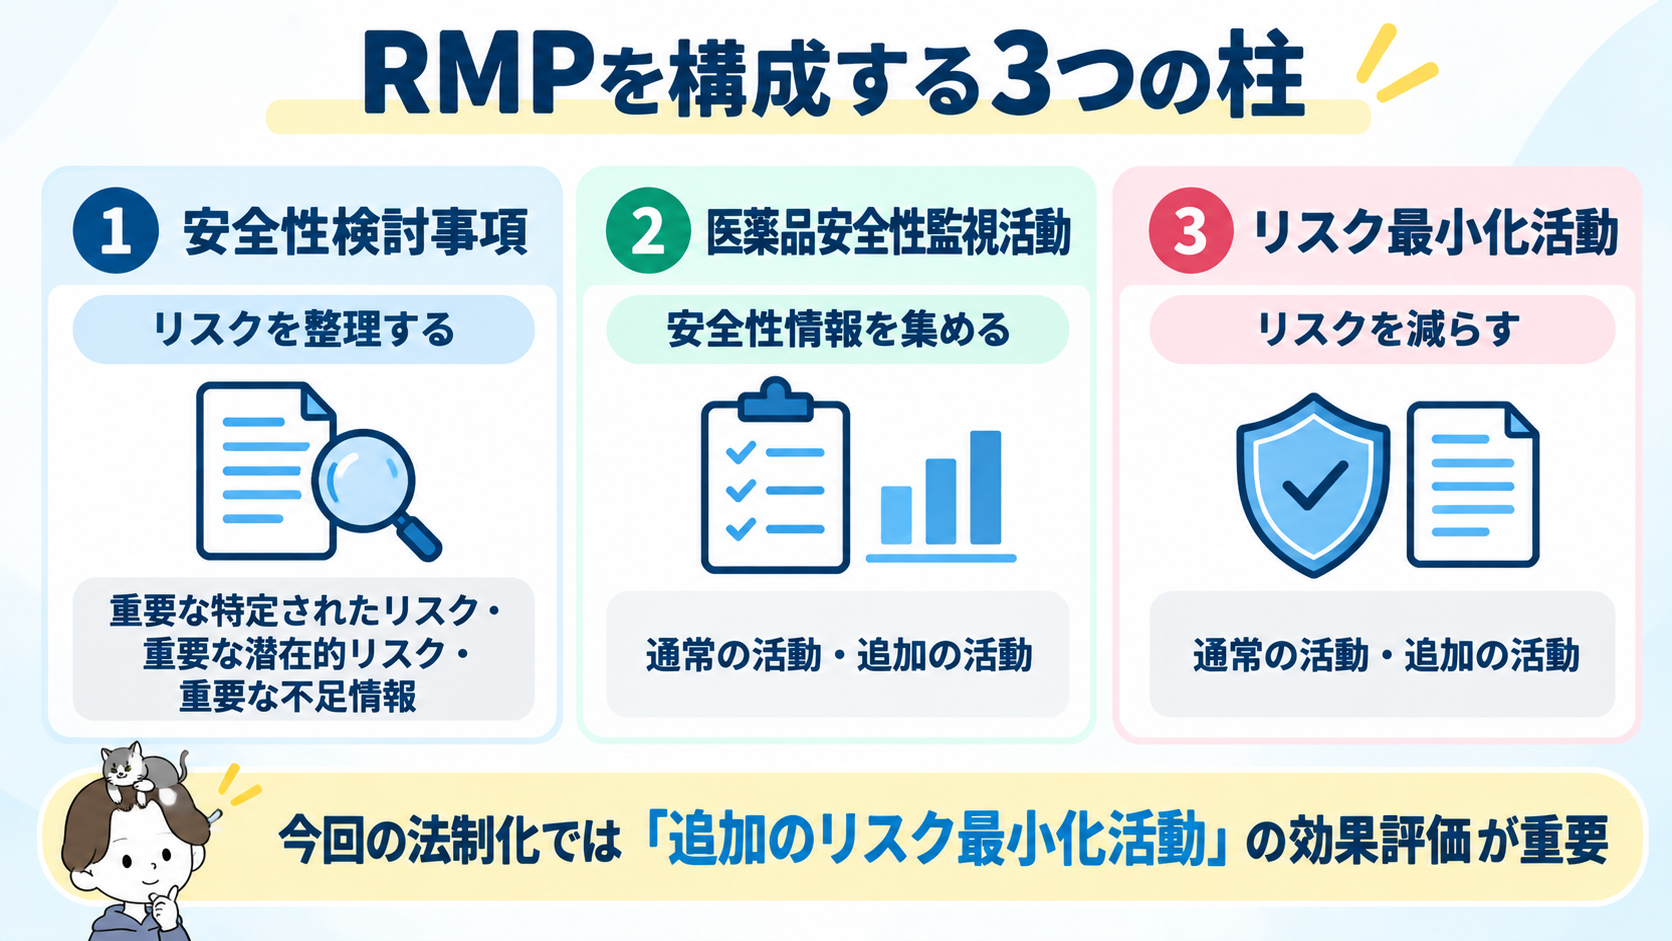
RMPには大きく3つの要素があります。
1つ目は「安全性検討事項」で、重要な特定されたリスク・重要な潜在的リスク・重要な不足情報の3つに分けて整理します。
2つ目は「医薬品安全性監視活動」で、副作用報告などの通常の活動と、製造販売後調査などの追加の活動があります。
3つ目は「リスク最小化活動」で、添付文書による情報提供などの通常の活動と、医療従事者向け・患者向けの資材配布といった追加の活動があります。
今回の法制化で特に変わるのが、3つ目の追加のリスク最小化活動に対する扱いです。
法制化で何が変わるのか|新旧RMPの比較
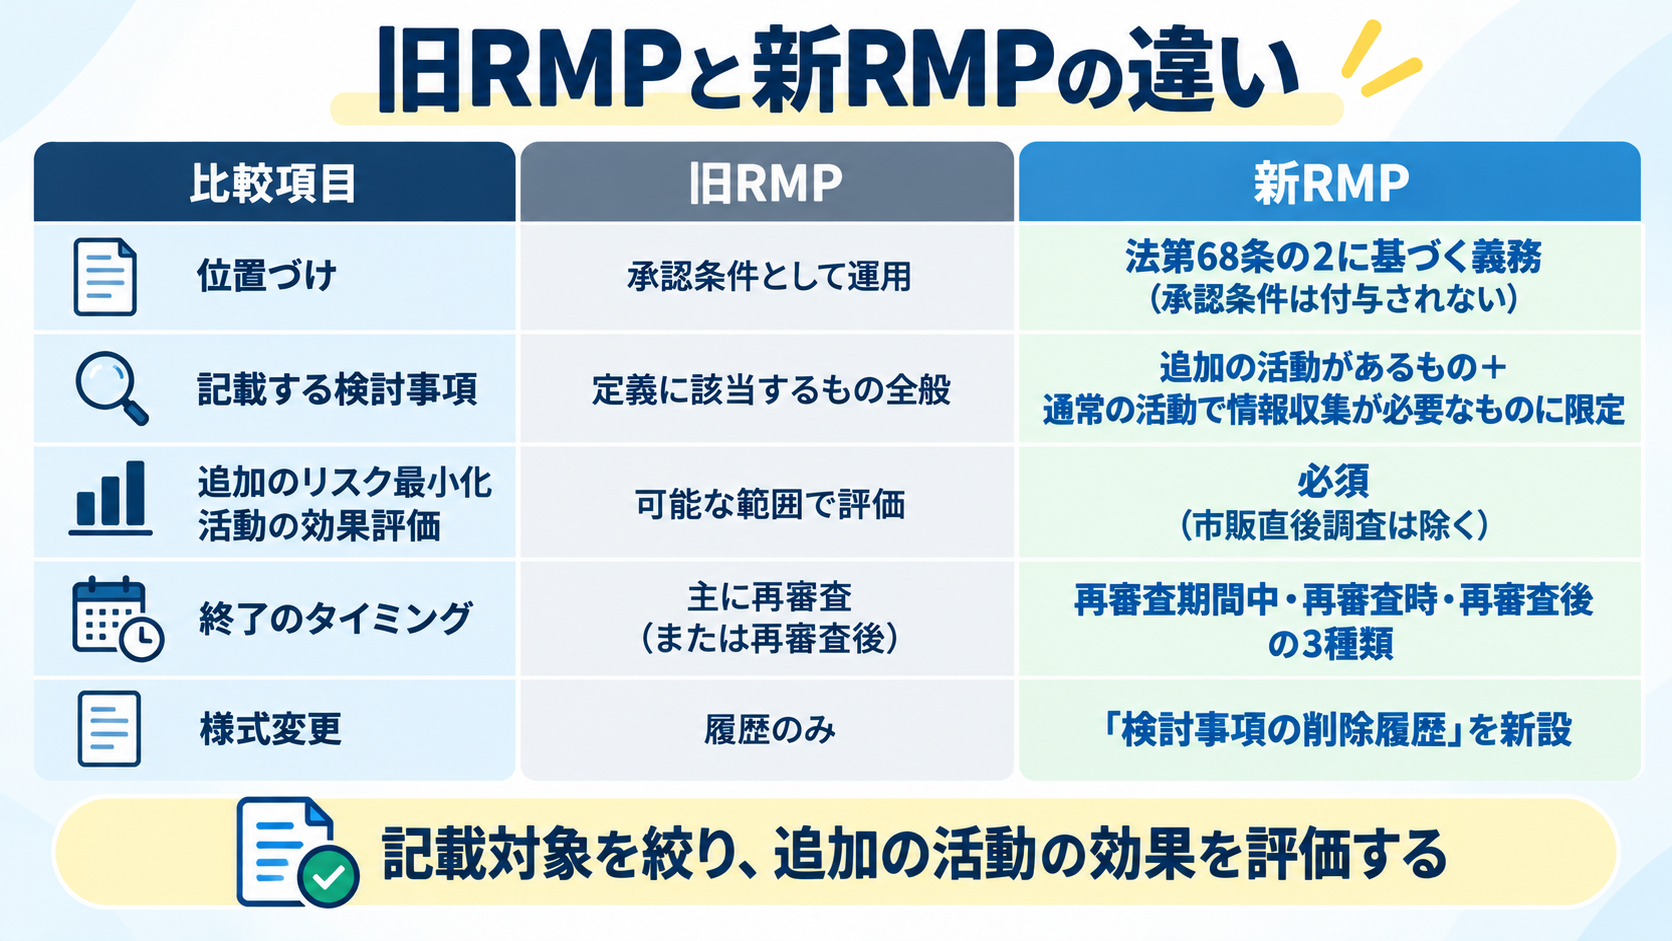
結論から言うと、変わるのは「位置づけ」「記載する範囲」「効果評価」「終了のしかた」の4点です。
JPMAの解説資料で整理されている内容を、表にまとめます。
この章でわかること
- 新旧RMPの違い(比較表)
- 作成が必要になる医薬品の範囲
- PMDAへの報告のタイミング
新旧RMPの比較表
| 項目 | 旧RMP | 新RMP |
|---|---|---|
| 位置づけ | 承認条件として運用 | 法第68条の2に基づく義務(承認条件は付与されない) |
| 施行日 | 2013年4月から運用 | 2027年5月20日施行 |
| 記載する検討事項 | 定義に該当するもの全般 | 追加の活動があるもの+通常の活動で情報収集が必要なものに限定 |
| 追加のリスク最小化活動の効果評価 | 可能な範囲で評価 | 必須(市販直後調査は除く) |
| 終了のタイミング | 主に再審査(または再審査後) | 再審査期間中・再審査時・再審査後の3種類 |
| 様式 | 変更履歴のみ | 「検討事項の削除履歴」を新設 |
ポイントは、RMPに載せる内容が「追加の活動があるもの」を中心に絞られる一方で、載せたものには評価が求められるという方向性です。
数が減る代わりに、1つ1つの重みが増すと考えられます。
RMPの作成が必要になる医薬品の範囲
通知によると、RMPの作成が必要になるのは、体外診断用医薬品を除く医療用医薬品で、次の時点で検討が必要とされています。
新医薬品の承認申請をしようとするとき、バイオ後続品の承認申請をしようとするとき、RMPが作成されている先発医薬品に対する後発医薬品の承認申請をしようとするとき、そしてRMPが未作成または終了した医薬品で新たな安全性の懸念が判明したときです。
そのうえで、追加の医薬品安全性監視活動を行う場合や、追加のリスク最小化活動を行う場合などに作成が必要とされています。
PMDAへの報告のタイミング
RMPの作成・変更・終了のときは、速やかにPMDAへ報告します。
情報収集の結果や、それに基づく評価・措置の報告は、RMPに定めた時期に行う形です。
また、新たな安全性の懸念が分かってRMPを変更・作成する場合は、事前にPMDAへ相談するよう通知で求められています。
追加のリスク最小化活動の効果評価が必須になる意味
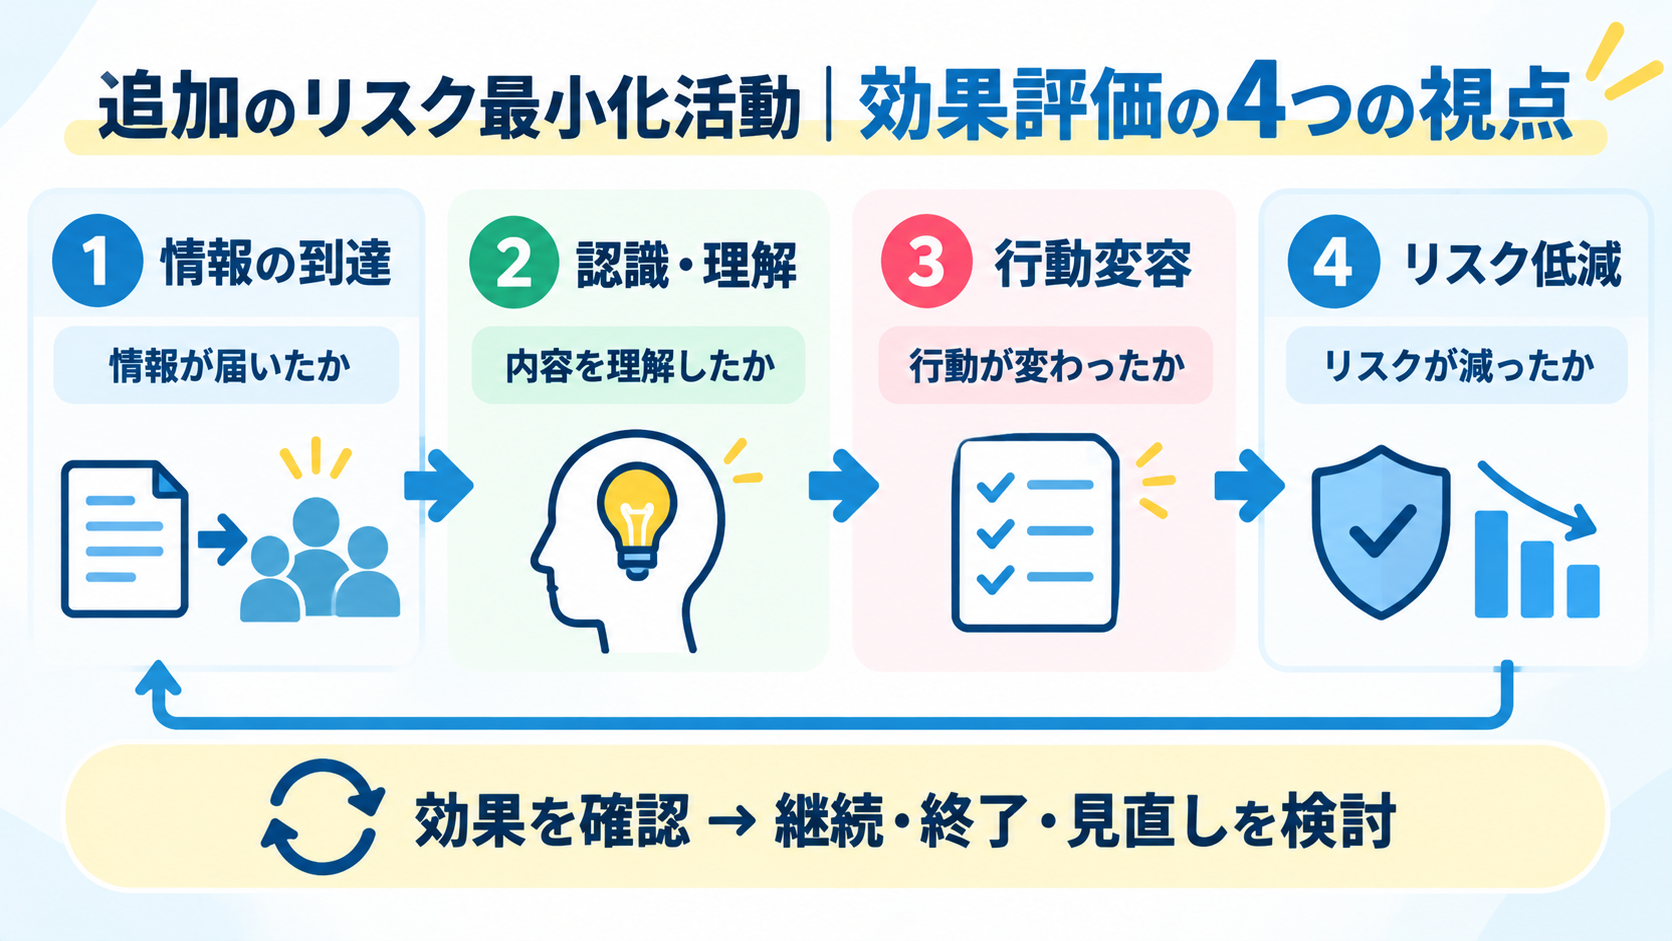
結論として、今回の法制化で現場への影響が最も大きいのは、効果評価が必須になる点だと私は見ています。
これまでも可能な範囲で評価はされていましたが、今後は「資材を配ったので終わり」ではなく、「届いたか、理解されたか、行動が変わったか」を確かめる必要が出てきます。
効果評価で見る4つの視点
指針では、評価の指標として次の4つが例示されています。
1つ目は、資材などの情報が医療従事者や患者さんに届いているか。
2つ目は、受け取った人が内容を認識・理解し、知識が向上しているか。
3つ目は、リスクを避ける、または減らす行動に至っているか。
4つ目は、実際にリスクが下がった、または管理できているという効果が確認できているかです。
評価の方法と実施計画書
評価の方法は、アンケート調査、インタビュー調査、医療情報データベースを用いた調査、通常または追加の医薬品安全性監視活動による情報収集などが例に挙がっています。
医薬品の特徴やリスクの重大性、評価の実施可能性などを考えて選ぶとされています。
なお、通常・追加の医薬品安全性監視活動以外の方法で評価する場合は、実施計画書を作成します。
指針では、原則として効果評価の開始予定時期の1か月前までにRMPの添付資料として提出するとされています。
効果が確認できたら終わり、できなければ見直し
評価の結果、意識や行動が定着して、添付文書や患者向医薬品ガイド、インタビューフォームなどの情報提供だけでリスク管理ができると判断されれば、追加の活動を終了できます。
逆に効果が確認できなかった場合は、活動の見直しが必要になる可能性があるとされています。
「やりっぱなし」にならない設計になったということです。
開発職・CRA・PVの仕事にどう関係するのか
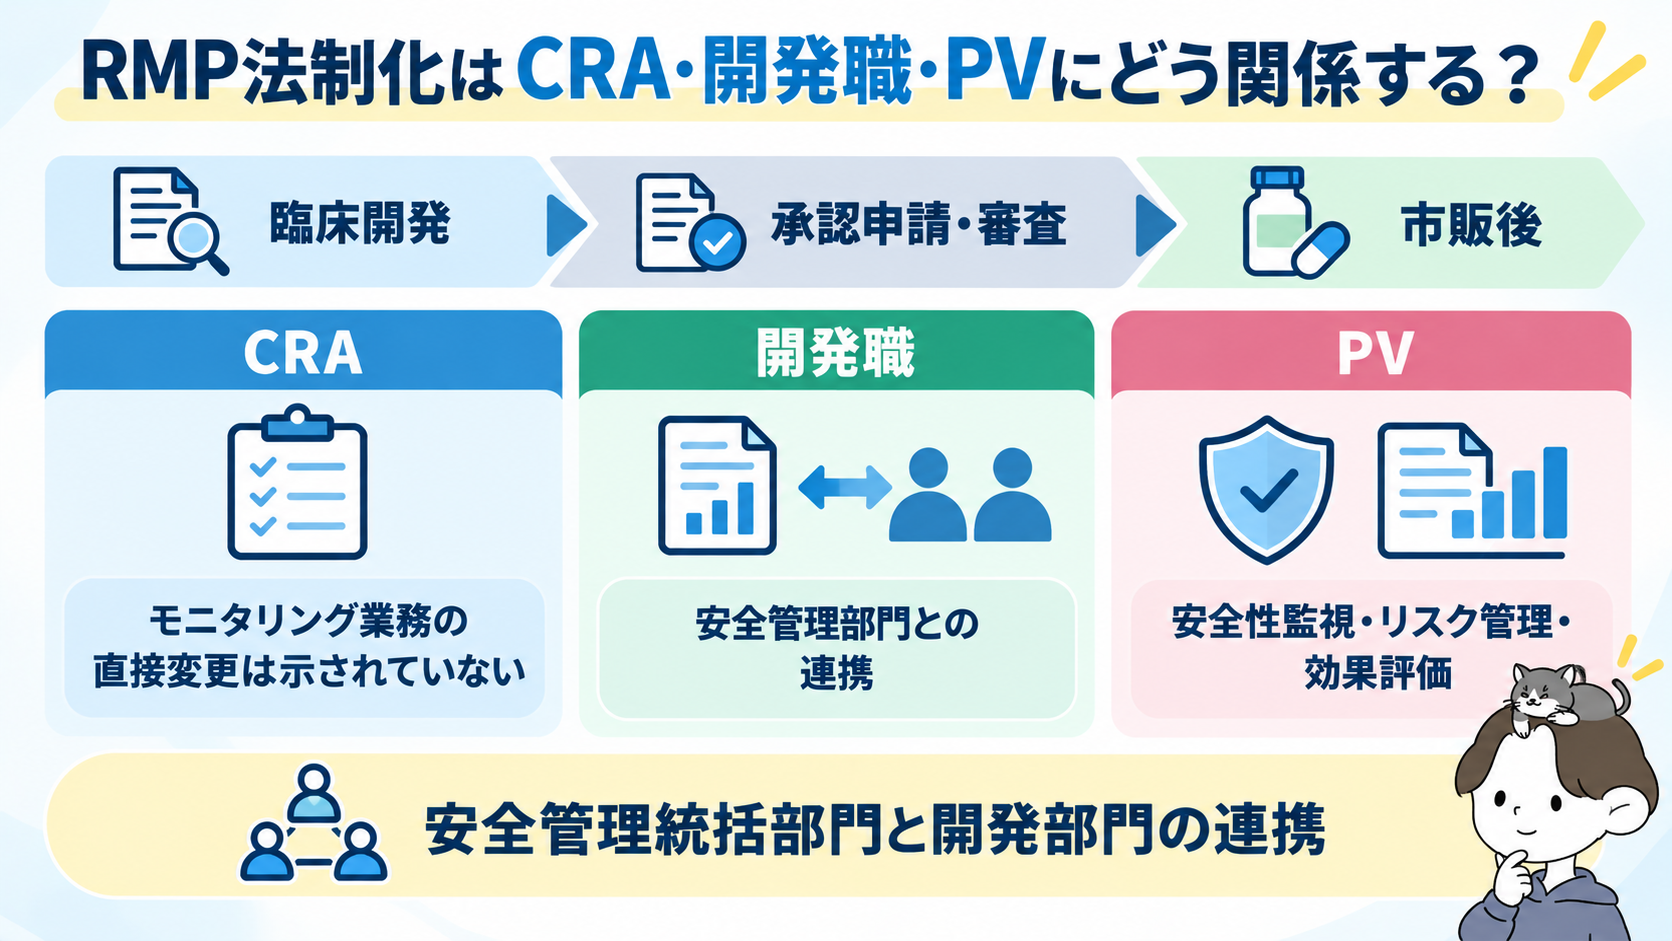
結論として、CRAの日々のモニタリング業務が直接変わる、という話ではありません。
ただ、通知には開発部門との連携を求める記述があり、開発後期から申請までの段階では、RMPを意識する場面が増えていくと考えられます。
ここから先は、通知の記述と、私の解釈を分けて書きます。
この章でわかること
- 通知に書かれている「開発部門との連携」の意味
- 審査のタイミングで決まる効果評価の概略
- 経過措置と申請時期の関係
- PV職の求人とのつながり
通知に「開発部門との連携」が明記された
医薬発0930第13号の留意点には、次の趣旨の記述があります。
医薬品リスク管理は製造販売承認後のリスクを管理するものですが、開発段階や承認審査のときからベネフィットとリスクを評価して安全対策を考える必要があるため、RMPの作成にあたっては、安全管理統括部門と医薬品の開発に係る部門との連携を図ること、とされています。
治験の仕事って「承認されたら一区切り」と思われがちなんだけど、治験で見えた副作用や、治験に入れなかった患者さんの情報は、市販後の安全対策の出発点になるんだよね。RMPは市販後の計画だけど、その材料は開発の中で作られているから、今回の通知が開発部門との連携を書いたのは自然な流れだと感じたよ。
審査のタイミングで効果評価の概略を決める
JPMAの解説資料では、効果評価の指標や方法を検討し、審査のタイミングで概略(節目となる時期、指標、方法)を合意するとされています。
つまり、承認の前の段階で、市販後にどう評価するかを議論する流れが組み込まれる形です。
私の解釈ですが、申請準備に関わる臨床開発・薬事・安全性の担当は、開発の後半からリスク最小化の設計を考える機会が増えると思います。
治験データから見えたリスクをどう資材や活動に落とすか、という視点です。
ただしこれは通知に書かれた内容ではなく、あくまで考え方の整理として受け取ってください。
経過措置は申請日で3パターンに分かれる
JPMAの資料では、申請日によって対応が3つに分かれると整理されています。
| 申請・承認の時期 | 対応するRMP |
|---|---|
| 2027年5月19日以前に承認予定 | 旧RMP(希望すれば新RMPへの変更も可) |
| 通知発出日〜2027年11月30日に申請 | 新RMP(旧RMPも可) |
| 2027年12月1日以降に申請 | 新RMPのみ |
申請予定の開発品がある企業では、申請の時期が対応方針に影響する可能性があります。
PV職の求人とのつながり
AnswersNewsの2026年10月の転職求人動向レポートでは、PV(ファーマコビジランス)は未経験者からリーダー層まで募集が活発とされています。
RMPの法制化で評価業務が加わることと求人の増加を、因果関係として結びつけることはできません。
ただ、安全性の領域に関わる仕事の幅が広がっていく流れは、キャリアを考えるうえで頭に入れておいて損はないと思います。
PVの仕事内容や未経験から目指す方法は、ファーマコビジランス(PV)とは?未経験から転職する方法を解説した記事で詳しく整理しています。
制度の動きとあわせて、PMDAの動向全般を知りたい方は、PMDAのAI活用の考え方を解説した記事も参考にしてください。
製薬会社側の動きと、これから公開される資料
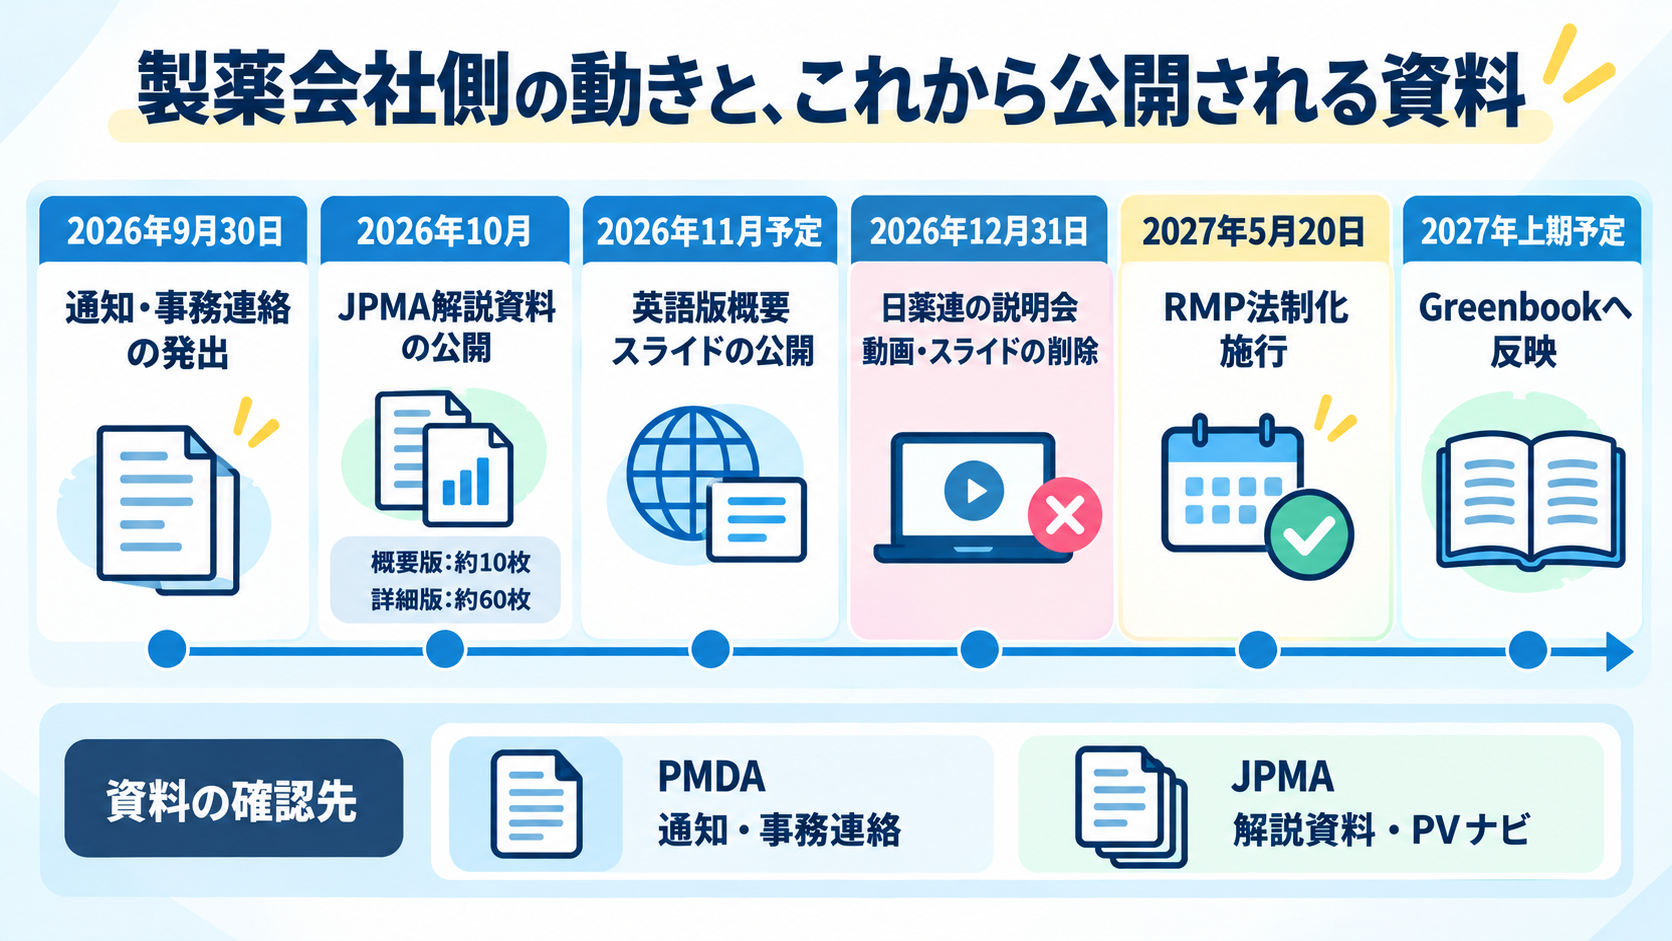
結論として、企業側は説明会資料の公開と、運用の詰めの段階に入っています。
JPMAは新RMP制度の解説資料(概要版は約10枚、詳細版は約60枚)を公開し、2027年上期にGreenbookへ反映する予定としています。
また、日薬連の説明会動画とスライドは2026年12月31日で日薬連サイトから削除され、以降はJPMAのPVナビで確認する形になります。
英語版の概要版スライドも、11月に公開予定とされています。
外資系の安全性部門や、グローバル案件に関わる方にとっては、英語版が出る点も押さえておくとよいでしょう。
製薬業界の動向や職種ごとの求人の流れを、専任コンサルタントに直接聞いてみたい方は、Answers(アンサーズ)も選択肢になります。
製薬業界の動向や職種ごとの求人を専任コンサルタントに相談したい方向け
安全性・PV・開発職など、制度の動きを踏まえたキャリア相談ができます
転職エージェントの選び方を比較したい方は、CRAが登録すべき転職エージェントを紹介した記事もあわせてどうぞ。
RMP法制化についてよくある質問
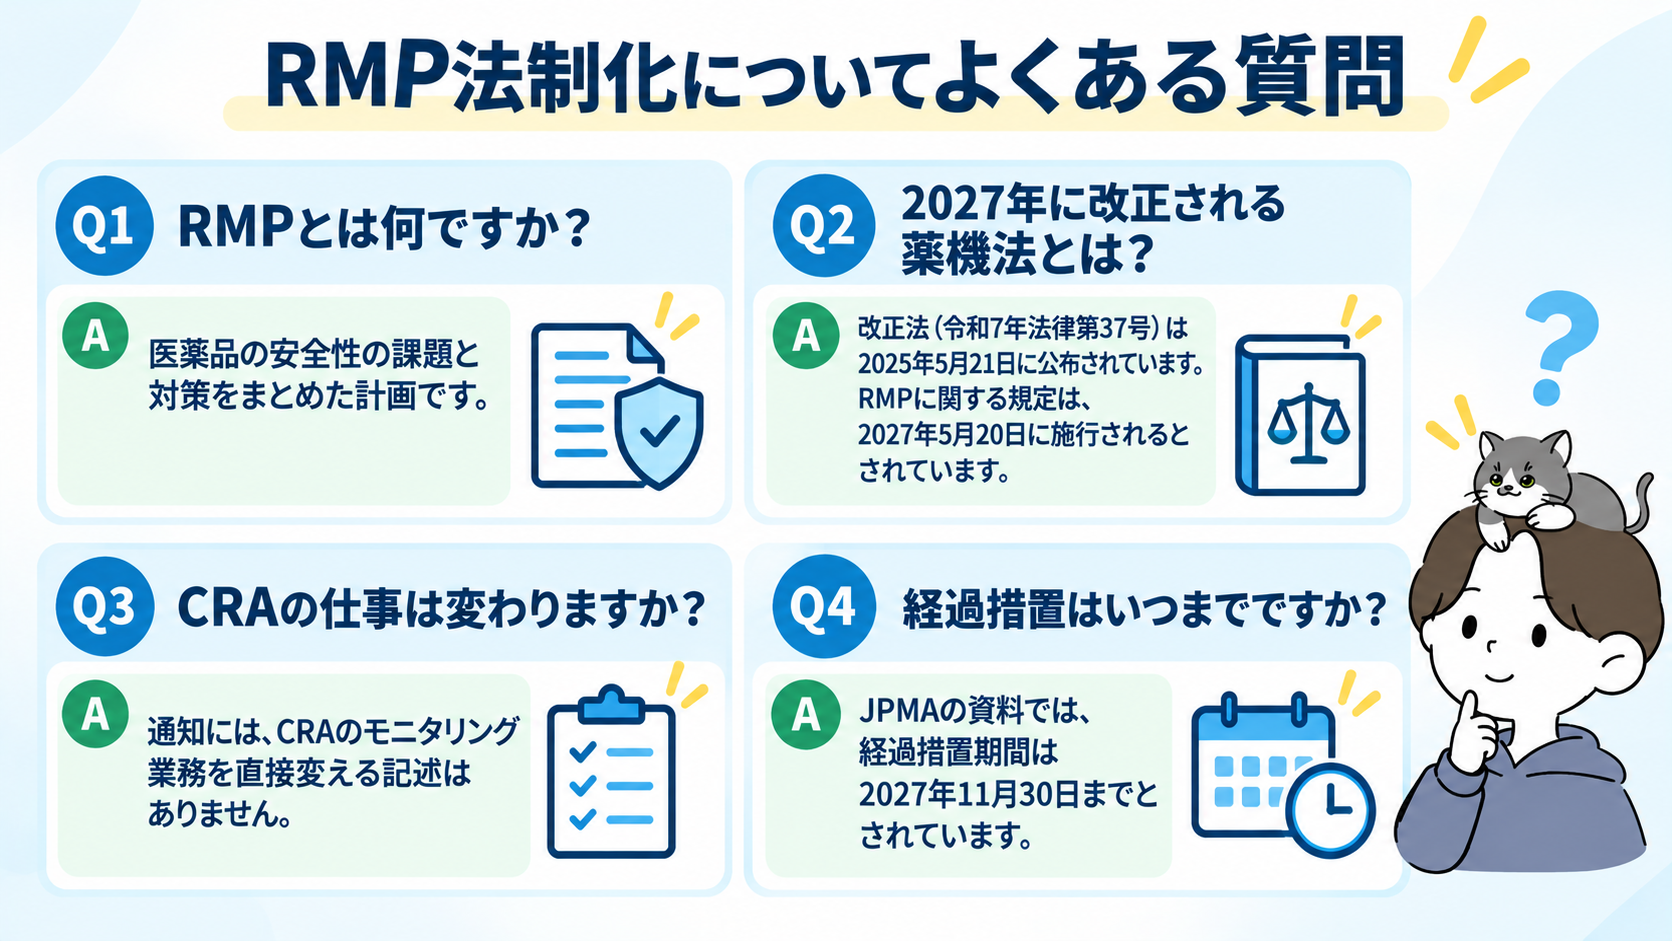
結論として、よく出る疑問は「RMPとは何か」「いつからか」「自分の仕事に関係あるか」の3つです。
RMPとは何ですか?
医薬品の安全性の課題を特定し、市販後にどう情報収集し、どう対策するかをまとめた計画です。
旧RMPは2013年4月から運用されてきました。
2027年に改正される薬機法とは?
改正法(令和7年法律第37号)は2025年5月21日に公布されています。
RMPに関する規定は、2027年5月20日に施行されるとされています。
CRAの仕事は変わりますか?
通知には、CRAのモニタリング業務を直接変える記述はありません。
ただ、開発部門と安全管理部門の連携が求められており、開発後期から申請に関わる方は、RMPを意識する機会が増える可能性があります。
経過措置はいつまでですか?
JPMAの資料では、経過措置期間は2027年11月30日までとされています。
2027年12月1日以降の申請は、新RMPのみが対象です。
この記事を書いた人
あじたまごと申します!
激務の内資系CRAから外資系CRAへ転職! その後、CTMを経て現在はPMとしてホワイト就業中! 年収100万円UPを叶えた実体験やキャリア構築のコツを発信しています。
新卒で大手内資系CROに就職するも、毎月残業80時間超で疲弊…。
不安を抱えながら外資系CROへ飛び込み、独自のノウハウを駆使してCRAからPMへのステップアップと環境激変を達成しました!
- 新卒で大手内資系CROに就職
- 毎月残業80時間越えで疲弊
- 不安いっぱいのまま外資に飛び込み
- 転職サイトと転職のコツを駆使して環境激変!ホワイト就業中
\内資から外資への転職術と、昇進を勝ち取る全貌はnoteで公開中!/